A maioria dos atrasos em submissão regulatória não vem do produto, vem da validação analítica que deveria sustentá-lo. Seis erros que se repetem em medicamentos e em IVD, e como evitá-los antes do primeiro ensaio.
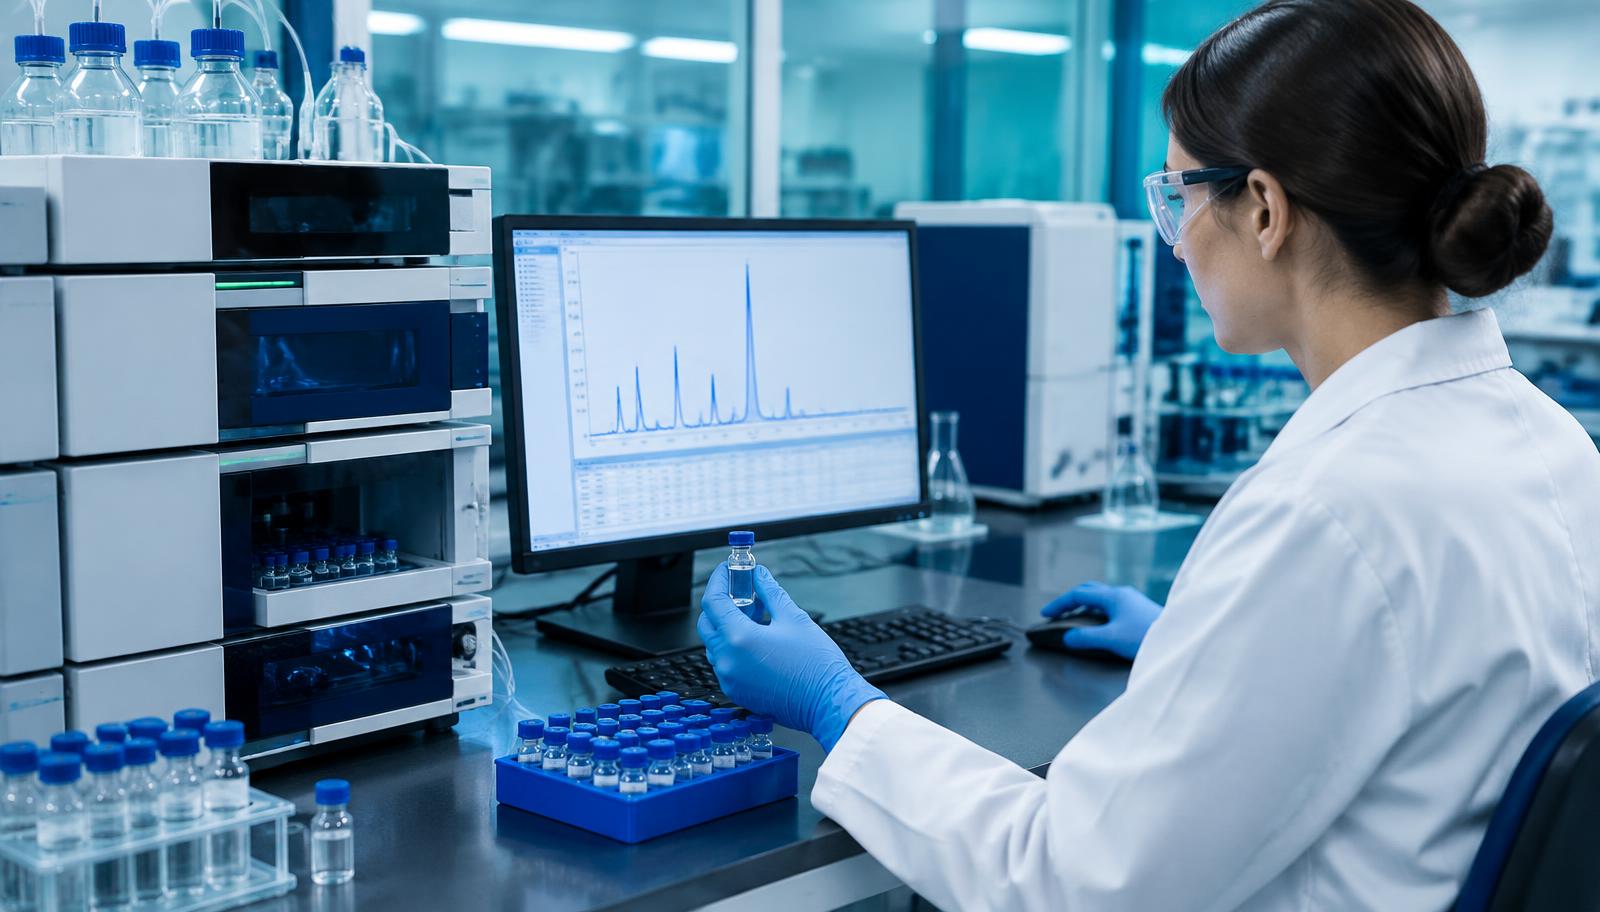
Um dossiê regulatório raramente é recusado pelo produto em si. Na maioria das vezes, o atraso é devido a questões relacionadas à validação analítica que deveria sustentar os dados de qualidade, pureza, potência e estabilidade apresentados à agência.
1. O protocolo que nasce desalinhado do dossiê
Tudo começa quando a validação é tratada como uma etapa técnica isolada, desenhada antes de se confirmar quais parâmetros o dossiê exige e para qual agência ele será enviado. Especificidade, intervalo de trabalho e critérios de aceitação precisam refletir o uso pretendido do método e a matriz do produto, não um modelo genérico reaproveitado de outro projeto. O ICH Q2(R2) e o Q14, finalizados no fim de 2023 e adotados pelo FDA em março de 2024, reforçam justamente isso: validação consistente com o ciclo de vida do método, não um checklist aplicado depois que o desenvolvimento já terminou.
2. Verificar não é validar
Nem todo método analítico exige o mesmo nível de avaliação. Enquanto métodos descritos em compêndios oficiais, como as farmacopeias, precisam ter sua adequação demonstrada nas condições do laboratório, métodos desenvolvidos internamente demandam uma validação mais abrangente. Saber diferenciar essas situações ajuda a direcionar os estudos necessários e a evitar retrabalho durante a preparação para a submissão regulatória.
3. O intervalo de trabalho curto demais
É comum demonstrar linearidade e exatidão apenas dentro da especificação de liberação do produto, sem considerar os limites que os resultados podem alcançar ao longo do prazo de validade (shelf life). Quando, durante o estudo de estabilidade, um resultado ultrapassa a faixa avaliada, surge a necessidade de comprovar a adequação do método também nessa condição. E o que era detalhe técnico vira exigência formal da agência.
4. O interferente que ninguém testou
Comprovar que um método é indicativo de estabilidade exige testá-lo contra os interferentes reais: produtos de degradação forçada, impurezas relacionadas e excipientes da formulação. Testar apenas o padrão de referência em solução pura deixa uma lacuna que auditorias e exigências técnicas costumam encontrar rapidamente.
5. O critério de aceitação que chegou depois do resultado
Definir o critério de aceitação depois de já ter os resultados em mãos, ajustando o número ao dado obtido, é um dos erros mais graves da lista. Compromete a integridade dos dados desde a origem, fere os princípios de qualidade e é praticamente indefensável diante de um protocolo que foi assinado antes do primeiro ensaio.
6. A robustez tratada como campo de preenchimento
A robustez não deve ser apenas mais um item a ser preenchido no protocolo de validação. Avaliar o efeito de pequenas variações deliberadas, como pH da fase móvel, temperatura, lote de coluna ou operador, ajuda a entender quais mudanças nas condições do método podem afetar seu desempenho. Quando essas variáveis não são avaliadas de forma adequada, podem surgir dificuldades durante a transferência do método, a rotina laboratorial ou a investigação de resultados inesperados.
Em diagnóstico in vitro, os mesmos erros com outro vocabulário
Nada disso é exclusivo de medicamentos. Em produtos para diagnóstico in vitro, regidos no Brasil pela RDC 830/2023, os mesmos erros reaparecem com outro nome: o intervalo de medição que não cobre a faixa de decisão clínica, o estudo de interferentes que ignora hemólise, lipemia, bilirrubina e medicamentos de uso corrente, a precisão avaliada em um único dia e com um único operador, a rastreabilidade metrológica do calibrador que nunca é demonstrada. Mudam as referências, com CLSI EP05, EP06, EP07 e EP17 e a ISO 17511 no lugar do ICH, mas a lógica é idêntica: o desempenho precisa ser demonstrado nas condições reais de uso, e não nas condições em que o método funciona melhor.
O que muda com a revisão da RDC 166/2017
No Brasil, a Anvisa submeteu à Consulta Pública n° 1.391/2026, aberta em abril e encerrada em junho, uma proposta que revoga a RDC 166/2017 e internaliza as diretrizes do ICH Q2(R2) e do Q14, acompanhada de guias de desenvolvimento e de validação de procedimentos analíticos. O movimento é o mesmo que já se consolidou lá fora: protocolos mais rastreáveis, abordagem de ciclo de vida e mais peso para gestão de risco. Quem estrutura uma validação agora ganha tempo ao se antecipar a esse arcabouço, em vez de refazer o trabalho quando a nova resolução entrar em vigor.
Cada um desses pontos, isolado, parece detalhe técnico. Juntos, são o motivo mais comum de uma submissão perder meses em idas e vindas com a agência.
A Base Científica acompanha esse processo de ponta a ponta, do desenho do protocolo ao relatório final, tanto em medicamentos quanto em produtos para diagnóstico in vitro. Se sua equipe está validando um método antes de uma submissão, fale com a gente antes do primeiro ensaio: é onde a correção custa menos.